Molekulare Dynamik Simulation
Atomistische Berechnung, die molekulare Bewegung durch die Zeit unter Verwendung eines Interaktionsmodells und numerischer Integration propagiert.
- Revision
- 1
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 18.08.2026 14:57
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Übersicht
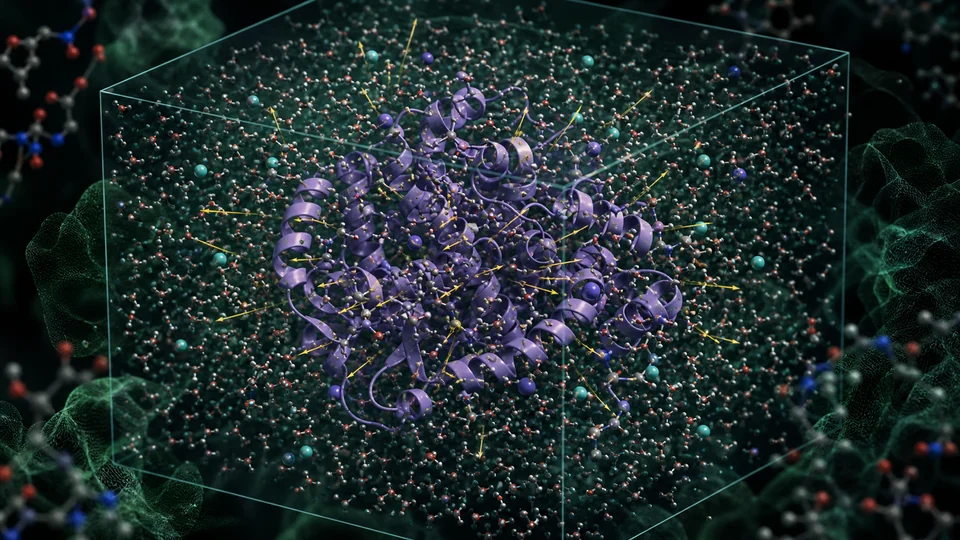
Molekulardynamik repräsentiert Atome oder grobkörnige Teilchen als Koordinaten, Geschwindigkeiten und Interaktionsparameter. Durch die Integration von Bewegungsgleichungen über viele kleine Zeitschritte hinweg erzeugt es Trajektorien, aus denen Struktur, Fluktuationen, Transport- und thermodynamische Observablen geschätzt werden können. Die Anwendungen reichen von Proteinkonformationen und Membranen bis hin zu Elektrolyten, Polymeren und nanoskaligen Materialien.
Technische Grundlagen
Klassische Kraftfelder nähern sich der potentiellen Energie mit gebundener Dehnung, Biegung und Torsion sowie nicht gebundenen Coulomb- und Lennard-Jones-Begriffen. Parameter werden für Quantenberechnungen und Experimente innerhalb einer chemischen Domäne verwendet. Newtonsche Ausbreitung verwendet Algorithmen wie Geschwindigkeit Verlet; Einschränkungen ermöglichen einen längeren Schritt durch die Fixierung schneller Bond-Schwingungen. Ewald-basierte Methoden behandeln periodische Elektrostatik, und Cut-offs erfordern konsistente Dispersionskorrekturen. Grobkörnige Modelle gruppieren Atome, um auf größere Skalen zuzugreifen, aber die Energielandschaft zu glätten. Ab-initio Dynamics berechnet stattdessen die elektronische Struktur während der Ausbreitung zu weitaus höheren Kosten.
Wie es funktioniert
Ein Kraftfeld berechnet gebundene Terme und nicht gebundene elektrostatische und Dispersionswechselwirkungen. Integratoren schieben Positionen und Geschwindigkeiten vor, während Thermostate und Barostate ausgewählte statistische Ensembles annähern. Periodische Grenzen imitieren Schüttgut, Nachbarlisten beschleunigen Kurzstreckenkräfte und spezialisierte Methoden behandeln Langstreckenelektrostatik. Replizierte Simulationen und erweiterte Abtastalgorithmen untersuchen Zustände, die durch große Barrieren der freien Energie getrennt sind.
Mess- und Forschungsmethoden
Ein vertretbarer Workflow gleicht Temperatur, Druck und Dichte aus, bevor unabhängige Produktionsdaten gesammelt werden. Konvergenz wird über Replikate, Startkonformationen und Trajektorienblöcke bewertet. Strukturelle Observablen umfassen Verteilungen statt einer Momentaufnahme; Diffusion, Viskosität und freie Energie erfordern Schätzer mit endlicher Größe und Korrelationskorrekturen. Verbesserte Stichproben verwenden Schirmpotentiale, Replikataustausch oder Metadynamik und gewichten dann verzerrte Daten neu. Experimenteller Vergleich kann Streukurven, chemische Verschiebungen oder Bindungsaffinitäten beinhalten, die mit einem expliziten Vorwärtsmodell und Unsicherheit sowohl aus Simulation als auch aus Messung berechnet werden.
Schlüsselideen
- Eine visuell plausible Flugbahn ist kein Beweis, es sei denn, die Probenahme, der Kraft-Feld-Fehler und die Unsicherheit werden bewertet.
- Zeitschritt, Randbedingungen und Ensemblesteuerungen verändern, welchen physikalischen Prozess die Berechnung darstellt.
- Simulation und Experiment sind am informativsten, wenn sie durch die gleiche messbare beobachtbare verglichen werden.
Aktuelle Forschungsgrenze
Maschinenerlernte interatomare Potentiale streben nach Quantengenauigkeit auf klassischer Ebene, erfordern jedoch aktives Lernen und eine Erkennung außerhalb der Verteilung. Konstante pH-, reaktive und polarisierbare Modelle verbessern den physikalischen Umfang und fügen Parameter und Kosten hinzu. Exascale Hardware ermöglicht größere Ensembles, aber biologisch relevante seltene Ereignisse erfordern immer noch adaptive Probenahme. Offene Probleme sind übertragbare Kraftfelder, realistische Membran- und Bevölkerungsumgebungen und reproduzierbare Unsicherheit für die Bindung freier Energien. Trajektorien sollten mit Topologie, Parametern und Analysecode archiviert werden, da Koordinaten ohne das genaue Interaktionsmodell und Protokoll für die Replikation nicht ausreichen.
Warum es wichtig ist
Molekulardynamik liefert mechanistische Hypothesen bei räumlicher und zeitlicher Auflösung, die experimentell schwer zu erhalten sind. Es unterstützt die Wirkstoffforschung, das Materialdesign und die Interpretation von Spektroskopie, Mikroskopie und Streumessungen.
Grenzen und offene Fragen
Zugängliche Bahnen sind im Vergleich zu vielen biologischen und materiellen Übergängen noch kurz, und empirische Kraftfelder lassen elektronische Umlagerungen aus. Erste Strukturen, Protonierung und endliche Größenwahl können die Ergebnisse dominieren; eine verbesserte Probenahme verbessert die Exploration, führt jedoch Konvergenz- und Neugewichtungsanforderungen ein.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Batterieelektrochemie
Der gekoppelte Ionentransport, Elektronentransfer und Materialtransformationen, die elektrische Energie in Batterien speichern und freisetzen.
Read article →