Simulation de la dynamique moléculaire
Calcul atomistique qui propage le mouvement moléculaire dans le temps à l'aide d'un modèle d'interaction et d'intégration numérique.
- Revision
- 1
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 18.08.2026 14:57
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Aperçu général
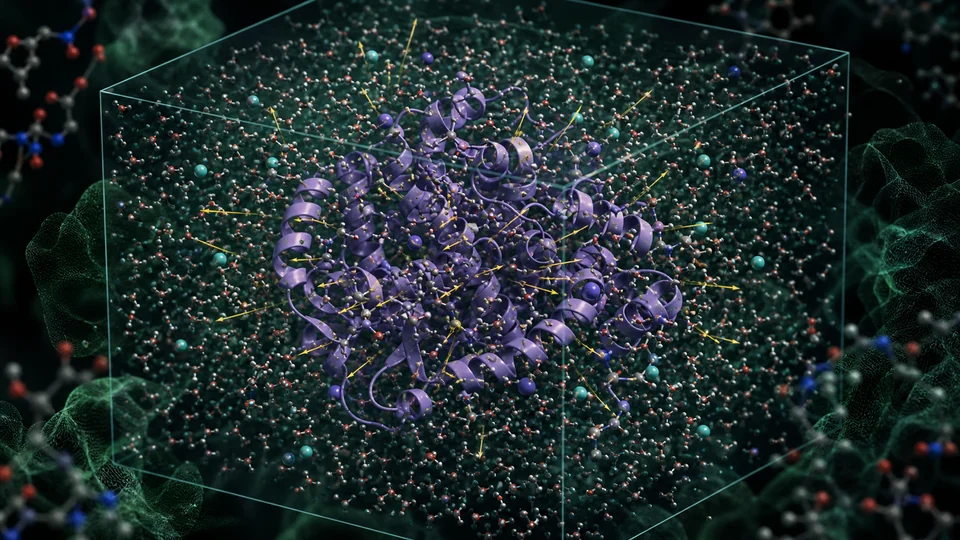
La dynamique moléculaire représente les atomes ou les particules à grains grossiers comme coordonnées, vitesses et paramètres d'interaction. En intégrant des équations de mouvement sur de nombreuses petites étapes dans le temps, il génère des trajectoires à partir desquelles on peut estimer la structure, les fluctuations, le transport et les observations thermodynamiques. Les applications vont des conformations aux protéines et aux membranes aux électrolytes, aux polymères et aux nanomatériaux.
Fondations techniques
Les champs de force classiques ont une énergie potentielle approximative avec des termes liés à l'étirement, à la flexion et à la torsion, plus des termes non liés Coulomb et Lennard-Jones. Les paramètres sont adaptés aux calculs quantiques et aux expériences dans un domaine chimique. La propagation Newtonienne utilise des algorithmes tels que la vitesse Verlet; les contraintes permettent une étape plus longue en fixant des vibrations de liaison rapide. Les méthodes basées sur Ewald traitent l'électrostatique périodique, et les seuils nécessitent des corrections de dispersion cohérentes. Les modèles à grains grossiers regroupent les atomes pour accéder à des échelles plus grandes mais lissent le paysage énergétique. La dynamique ab-initio calcule plutôt la structure électronique pendant la propagation à un coût beaucoup plus élevé.
Comment ça marche
Un champ de force calcule les termes liés et les interactions électrostatiques et de dispersion non liées. Les intégrateurs avancent les positions et les vitesses, tandis que les thermostats et les barostats se rapprochent des ensembles statistiques sélectionnés. Des limites périodiques imitent des matériaux en vrac, des listes de voisins accélèrent les forces à courte portée et des méthodes spécialisées traitent l'électrostatique à longue portée. Redoubler les simulations et les algorithmes d'échantillonnage améliorés explorent les états séparés par de grandes barrières à énergie libre.
Méthodes de mesure et de recherche
Un flux de travail défendable équilibre la température, la pression et la densité avant de recueillir des données de production indépendantes. La convergence est évaluée à partir de répliques, de conformations de départ et de blocs de trajectoire. Les observations structurelles comprennent les distributions plutôt qu'un instantané; la diffusion, la viscosité et l'énergie libre nécessitent des estimateurs avec des corrections de taille finie et de corrélation. L'échantillonnage amélioré utilise des potentiels de parapluie, des échanges de répliques ou une métadynamique, puis repond aux données biaisées. La comparaison expérimentale peut comprendre des courbes de dispersion, des déplacements chimiques ou des affinités de liaison calculées avec un modèle explicite avancé et une incertitude à partir de la simulation et de la mesure.
Idées clés
- Une trajectoire visuellement plausible n'est pas une preuve à moins que l'échantillonnage, l'erreur de champ de force et l'incertitude ne soient évalués.
- Étape de temps, conditions limites et commandes d'ensemble modifient le processus physique que représente le calcul.
- La simulation et l'expérience sont les plus instructives lorsqu'on les compare par le même moyen mesurable observable.
Frontière actuelle de la recherche
Les potentiels interatomiques appris par la machine cherchent la précision quantique à l'échelle classique, mais ont besoin d'apprentissage actif et de détection hors distribution. Les modèles constants, réactifs et polarisables améliorent la portée physique tout en ajoutant des paramètres et des coûts. Le matériel d'exascale permet de gros ensembles, mais des événements rares biologiquement pertinents exigent encore un échantillonnage adaptatif. Les problèmes ouverts comprennent les champs de force transférables, les environnements de membrane et de surnombre réalistes et l'incertitude reproductible pour lier les énergies libres. Les trajectoires doivent être archivées avec topologie, paramètres et code d'analyse car les coordonnées sans modèle d'interaction et protocole exacts sont insuffisantes pour la réplication.
Pourquoi ça compte
La dynamique moléculaire fournit des hypothèses mécanistes à la résolution spatiale et temporelle difficile à obtenir expérimentalement. Il soutient la découverte de médicaments, la conception et l'interprétation de matériaux de spectroscopie, de microscopie et de mesures de diffusion.
Limites et questions ouvertes
Les trajectoires accessibles sont encore courtes par rapport à de nombreuses transitions biologiques et matérielles, et les champs de force empiriques omettent de réorganiser l'électronique. Les structures initiales, la protonation et les choix de taille finie peuvent dominer les résultats; l'échantillonnage amélioré améliore l'exploration, mais introduit des exigences de convergence et de repondération.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Électrochimie des batteries
Le transport ionique couplé, le transfert électronique et les transformations de matériaux qui stockent et libèrent l'énergie électrique dans les batteries.
Read article →