Simulación dinámica molecular
Computación atomística que propaga movimiento molecular a través del tiempo utilizando un modelo de interacción y la integración numérica.
- Revision
- 1
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 18.08.2026 14:57
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Sinopsis
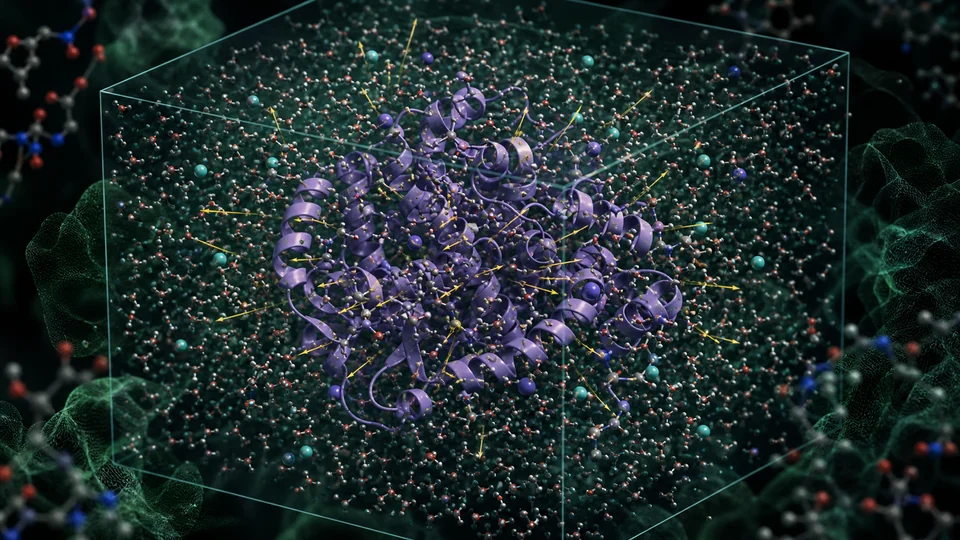
La dinámica molecular representa átomos o partículas de grano grueso como coordenadas, velocidades y parámetros de interacción. Al integrar ecuaciones de movimiento en muchos pasos de tiempo pequeños, genera trayectorias de las cuales se pueden calcular estructuras, fluctuaciones, transporte y observables termodinámicos. Las aplicaciones van desde conformaciones de proteínas y membranas hasta electrolitos, polímeros y materiales nanoescala.
Fundaciones técnicas
Campos de fuerza clásica aproximáis energía potencial con estiramientos unidos, doblado y torsión más términos de Coulomb no abonados y Lennard-Jones. Los parámetros se ajustan a cálculos cuánticos y experimentos dentro de un dominio químico. La propagación newtoniana utiliza algoritmos como la velocidad Verlet; las restricciones permiten un paso más largo mediante la fijación de vibraciones de unión rápida. Los métodos basados en la falda tratan electrostáticas periódicas, y los recortes requieren correcciones de dispersión consistentes. Modelos de grano gruesos átomos de grupo para acceder a escalas más grandes pero suavizar el paisaje energético. La dinámica Ab-initio calcula la estructura electrónica durante la propagación a un costo mucho mayor.
Cómo funciona
Un campo de fuerza calcula términos unidos y interacciones electrostáticas y dispersión no acopladas. Los integradores avanzan posiciones y velocidades, mientras que los termostatos y barostats aproximan conjuntos estadísticos seleccionados. Límites periódicos material de vracs imitados, listas vecinas aceleran fuerzas de corto alcance y métodos especializados tratan electrostáticos de largo alcance. Simulaciones replicadas y algoritmos de muestreo mejorado exploran estados separados por grandes barreras de energía libre.
Métodos de medición e investigación
Un flujo de trabajo defensible equilibra la temperatura, presión y densidad antes de recopilar datos de producción independientes. La convergencia se evalúa a través de las réplicas, empezando las conformaciones y bloques de trayectoria. Los observables estructurales incluyen distribuciones en lugar de una instantánea; la difusión, la viscosidad y la energía libre requieren estimadores con correcciones de tamaño finito y correlación. El muestreo mejorado utiliza potenciales paraguas, intercambio de réplicas o metadinámicas y luego repele datos sesgados. La comparación experimental puede implicar curvas de dispersión, cambios químicos o afinidades de unión computadas con un modelo explícito de avance e incertidumbre tanto de simulación como de medición.
Principales ideas
- Una trayectoria visualmente plausible no es evidencia a menos que se evaluen el muestreo, el error de campo de fuerza e incertidumbre.
- Paso del tiempo, condiciones de límite y controles del conjunto alteran el proceso físico que representa la computación.
- La simulación y el experimento son más informativos cuando se comparan con el mismo observable mensurable.
Frontera de investigación actual
Los potenciales interatómicos aprehendidos por la máquina buscan precisión de nivel cuántico a escala clásica, pero necesitan aprendizaje activo y detección fuera de distribución. Los modelos constante-pH, reactivas y polarizables mejoran el alcance físico a la vez que agregan parámetros y costes. El hardware exascale permite conjuntos más grandes, pero los eventos raros biológicamente relevantes todavía requieren muestreo adaptativo. Los problemas abiertos incluyen campos de fuerza transferibles, entornos realistas de membrana y aglomeración y incertidumbre reproducible para energías libres vinculantes. Las trayectorias deben archivarse con topología, parámetros y código de análisis porque las coordenadas sin el modelo de interacción exacto y el protocolo son insuficientes para la replicación.
¿Por qué importa?
La dinámica molecular proporciona hipótesis mecanicistas en resolución espacial y temporal difíciles de obtener experimentalmente. Soporta el descubrimiento de drogas, el diseño de materiales e interpretación de mediciones de espectroscopia, microscopía y dispersión.
Límites y preguntas abiertas
Las trayectorias accesibles son todavía cortas en relación con muchas transiciones biológicas y materiales, y los campos empíricos de fuerza omiten reorganización electrónica. Las estructuras iniciales, las opciones de protonación y tamaño finito pueden dominar los resultados; el muestreo mejorado mejora la exploración, pero introduce requisitos de convergencia y re ponderación.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Electroquímica de batería
El transporte de ion, transferencia de electrones y transformaciones de materiales que almacenan y liberan energía eléctrica en baterías.
Read article →