Plegamiento de proteínas
El proceso mediante el cual una cadena de aminoácidos adquiere la estructura tridimensional necesaria para la función biológica.
- Revision
- 2
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 17.08.2026 18:43
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Descripción general
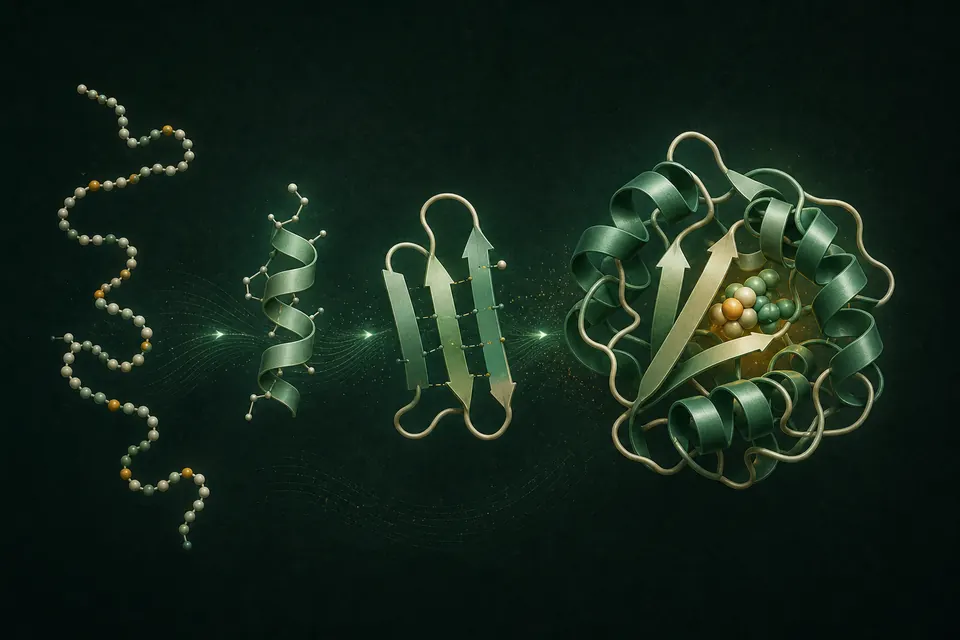
Una proteína comienza como un polímero lineal pero normalmente funciona como un conjunto estructurado de conformaciones tridimensionales. Su secuencia da forma a un paisaje energético complejo en el que contribuyen los efectos hidrofóbicos, los enlaces de hidrógeno, la electrostática y el empaquetamiento molecular.
Fundamentos técnicos
El plegamiento de proteínas se rige por un paisaje de energía libre de alta dimensión en lugar de una búsqueda a través de todas las conformaciones posibles. El entierro hidrofóbico, los enlaces de hidrógeno de la columna vertebral, la electrostática, el empaquetamiento de Van der Waals y la entropía de los disolventes contribuyen con fortalezas que dependen del contexto. El conjunto nativo suele ser una cuenca termodinámica, mientras que los estados de transición y los intermedios determinan la cinética. Las propensiones de la estructura secundaria son locales, pero el empaquetamiento terciario y los contactos de largo alcance estabilizan la topología final. En cambio, las proteínas intrínsecamente desordenadas conservan conjuntos amplios y, a menudo, se pliegan sólo tras la unión o un cambio ambiental.
Cómo funciona
Se pueden formar láminas y hélices locales, mientras que los contactos de mayor alcance unen residuos distantes. Muchas proteínas pequeñas se pliegan espontáneamente, mientras que las células también utilizan chaperonas y sistemas de control de calidad para reducir la agregación y gestionar vías de plegamiento difíciles.
Métodos de medición e investigación
Los métodos de estructura experimental proporcionan diferentes observables. La cristalografía de rayos X infiere la densidad de los electrones a partir de la difracción, la microscopía electrónica criogénica reconstruye proyecciones de partículas y la resonancia magnética nuclear mide las limitaciones en la solución. El dicroísmo circular, la fluorescencia, el intercambio de hidrógeno-deuterio y la espectroscopia de fuerza de una sola molécula siguen la cinética de plegamiento o la estabilidad. La predicción computacional utiliza covariación evolutiva, antecedentes estructurales aprendidos y simulación molecular. La validación requiere controles estereoquímicos, acuerdo con la densidad depositada o restricciones y precaución cuando la confianza es baja, existen conformaciones alternativas o una condición de cristalización perturba el estado nativo.
Ideas clave
- Una proteína es dinámica y ocupa un conjunto, no una forma perfectamente rígida.
- La secuencia contiene información estructural sustancial, pero el contexto celular aún importa.
- El plegamiento incorrecto y la agregación son fenómenos relacionados, pero no son idénticos.
Frontera de investigación actual
Las células regulan la proteostasis a través del plegamiento asociado a ribosomas, chaperonas moleculares, tráfico, degradación y respuestas al estrés. Las mutaciones pueden desestabilizar un estado nativo, acelerar la agregación o interrumpir una interacción sin cambiar el pliegue global. La investigación actual integra la predicción de estructuras con la unión de ligandos, la dinámica conformacional y el ensamblaje de complejos proteicos. El diseño generativo puede proponer nuevas secuencias, pero sigue siendo necesario realizar pruebas experimentales para determinar la solubilidad, la especificidad y la función. Los problemas abiertos incluyen el modelado de modificaciones postraduccionales, entornos de membrana y citoplasma abarrotado, así como la predicción de trampas cinéticas y especies raras mal plegadas relacionadas con enfermedades.
Por qué es importante
La estructura ayuda a explicar la actividad enzimática, la señalización, el reconocimiento molecular y los efectos de las variantes genéticas. La predicción de estructuras experimentales y computacionales acelera el descubrimiento biológico y el diseño de fármacos.
Límites y preguntas abiertas
Predecir una estructura estable no revela automáticamente la función, la cinética o las interacciones en una célula. Las regiones intrínsecamente desordenadas y los conjuntos de múltiples proteínas también desafían una imagen simple de una secuencia y una forma.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Diseño de proteínas computacionales
La creación algoritmo de secuencias aminoácidas espera doblar en estructuras con funciones bioquímicas especificadas.
Read article →