Repliement des protéines
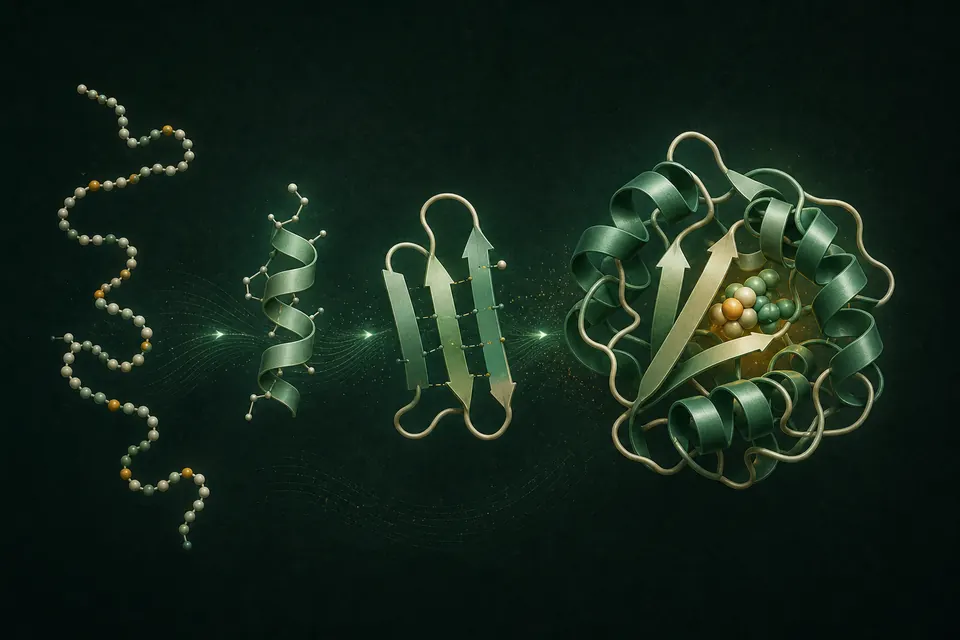
Processus par lequel une chaîne d'acides aminés acquiert la structure tridimensionnelle nécessaire à la fonction biologique.
- Revision
- 2
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 17.08.2026 18:43
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Vue d'ensemble
Une protéine commence comme un polymère linéaire mais fonctionne généralement comme un ensemble structuré de conformations tridimensionnelles. Sa séquence façonne un paysage énergétique complexe dans lequel les effets hydrophobes, les liaisons hydrogène, l'électrostatique et l'emballage moléculaire contribuent tous.
Fondements techniques
Le repliement des protéines est régi par un paysage d'énergie libre de haute dimension plutôt que par une recherche de toutes les conformations possibles. L'enfouissement hydrophobe, la liaison hydrogène du squelette, l'électrostatique, l'emballage de Van der Waals et l'entropie du solvant contribuent avec des atouts dépendants du contexte. L'ensemble natif est généralement un bassin thermodynamique, tandis que les états de transition et les intermédiaires déterminent la cinétique. Les propensions aux structures secondaires sont locales, mais le tassement tertiaire et les contacts à longue portée stabilisent la topologie finale. Les protéines intrinsèquement désordonnées conservent de larges ensembles et se replient souvent uniquement lors d'une liaison ou d'un changement environnemental.
Comment ça marche
Des hélices et des feuilles locales peuvent se former tandis que des contacts à plus longue portée rassemblent des résidus distants. De nombreuses petites protéines se replient spontanément, tandis que les cellules utilisent également des chaperons et des systèmes de contrôle qualité pour réduire l'agrégation et gérer les voies de repliement difficiles.
Méthodes de mesure et de recherche
Les méthodes expérimentales de structure fournissent différents observables. La cristallographie aux rayons X déduit la densité électronique à partir de la diffraction, la microscopie électronique cryogénique reconstruit les projections de particules et la résonance magnétique nucléaire mesure les contraintes en solution. Le dichroïsme circulaire, la fluorescence, l'échange hydrogène-deutérium et la spectroscopie de force d'une seule molécule suivent la cinétique de repliement ou la stabilité. La prédiction informatique utilise la covariation évolutive, les a priori structurels appris et la simulation moléculaire. La validation nécessite des contrôles stéréochimiques, un accord avec la densité ou les contraintes déposées, et une prudence lorsque le niveau de confiance est faible, qu'il existe des conformations alternatives ou qu'une condition de cristallisation perturbe l'état natif.
Idées clés
- Une protéine est dynamique et occupe un ensemble, et non une forme parfaitement rigide.
- La séquence contient des informations structurelles substantielles, mais le contexte cellulaire compte toujours.
- Le mauvais repliement et l'agrégation sont des phénomènes liés mais ne sont pas identiques.
Frontière actuelle de la recherche
Les cellules régulent la protéostase par le repliement associé aux ribosomes, les chaperons moléculaires, le trafic, la dégradation et les réponses au stress. Les mutations peuvent déstabiliser un État natif, accélérer l’agrégation ou perturber une interaction sans modifier la donne globale. Les recherches actuelles intègrent la prédiction de la structure avec la liaison du ligand, la dynamique conformationnelle et l'assemblage des complexes protéiques. La conception générative peut proposer de nouvelles séquences, mais les tests expérimentaux restent nécessaires pour la solubilité, la spécificité et la fonction. Les problèmes ouverts incluent la modélisation des modifications post-traductionnelles, des environnements membranaires et du cytoplasme encombré, ainsi que la prévision des pièges cinétiques et des espèces rares mal repliées liées à la maladie.
Pourquoi c'est important
La structure aide à expliquer l'activité enzymatique, la signalisation, la reconnaissance moléculaire et les effets des variantes génétiques. La prédiction expérimentale et informatique de la structure accélère la découverte biologique et la conception de médicaments.
Limites et questions ouvertes
Prédire une structure stable ne révèle pas automatiquement la fonction, la cinétique ou les interactions dans une cellule. Les régions intrinsèquement désordonnées et les assemblages multi-protéiques remettent également en question une image simple à une séquence et à une forme.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Conception de protéines informatiques
La création algorithmique de séquences d'acides aminés devrait se plier en structures avec des fonctions biochimiques spécifiées.
Read article →