Séquence de l'ARN à une seule cellule
Méthodes qui mesurent l'abondance des transcriptions dans les cellules individuelles pour résoudre les populations biologiques hétérogènes.
- Revision
- 1
- Created by
- SCIENDIA Knowledge Desk
- Updated by
- SCIENDIA Knowledge Desk
- Last updated
- 18.08.2026 10:51
Built by the community
Members can improve this article. Every saved change remains visible in the revision ledger.
Aperçu général
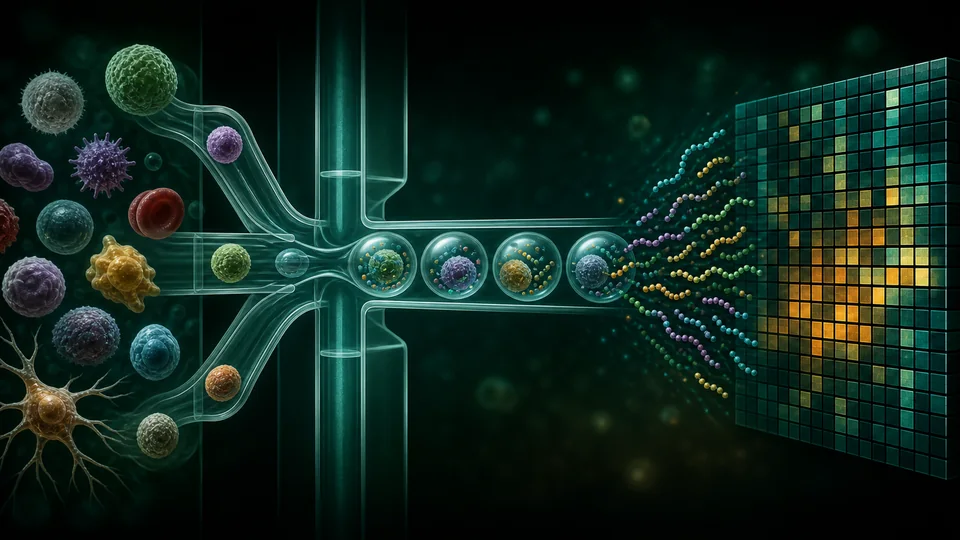
Le séquençage de l'ARN à cellules uniques sépare un tissu en cellules ou noyaux individuels et enregistre un profil échantillonné de molécules d'ARN de chacune d'elles. Contrairement au séquençage en vrac, qui se fait en moyenne sur de nombreuses cellules, la méthode peut révéler des populations rares, des trajectoires de développement continu, des réponses transitoires et des différences entre les cellules qui partagent un label anatomique conventionnel.
Fondations techniques
Le nombre observé d'un gène dans une cellule est un échantillon stochastique formé par l'abondance de transcription, l'efficacité de capture, la transcription inverse, l'amplification et la profondeur de séquençage. Des identificateurs moléculaires uniques réduisent le biais d'amplification en s'écroulant les lectures dérivées d'une molécule capturée. Les plates-formes gouttelettes s'étendent à de nombreuses cellules, mais n'échantillonnent qu'une fraction des transcriptions, alors que les protocoles basés sur des plaques peuvent atteindre une plus grande sensibilité au débit inférieur. Le séquençage à un seul noyau évite la dissociation des tissus et peut récupérer des matières archivées ou congelées, mais la composition de l'ARN nucléaire diffère systématiquement des mesures de cellules entières et nécessite une interprétation protocolaire.
Comment ça marche
Les cellules sont isolées dans des puits, des gouttelettes ou des chambres microfluidiques. Lors de la transcription inverse, les transcriptions reçoivent un code à barres cellulaire et généralement un identifiant moléculaire unique. Après la préparation et le séquençage de la bibliothèque, les lectures sont assignées aux cellules et aux gènes, produisant une matrice de dénombrement clairsemée qui est filtrée, normalisée et analysée statistiquement.
Méthodes de mesure et de recherche
Les flux de travail informatisés éliminent les codes-barres de faible qualité en utilisant la taille de la bibliothèque, les caractéristiques détectées et la proportion mitochondriale, identifient les doublests et évaluent la contamination ARN ambiante. Normalisation et modélisation de la variance précèdent la réduction de dimensionnalité, la construction de graphes voisins et le regroupement. Les tests d'expression différentielle doivent traiter les répliques biologiques, plutôt que des milliers de cellules d'un seul spécimen, comme les unités indépendantes lorsque l'inférence de population est prévue. L'intégration par lots peut aligner la biologie partagée mais peut effacer les états spécifiques à la condition réelle. L'annotation basée sur le marquage est renforcée par la cartographie de référence, les essais spatiaux, la cytométrie en flux, les expériences de perturbation ou l'information sur la lignée.
Idées clés
- Un zéro mesuré peut représenter une absence biologique ou une absence de capture d'une transcription.
- La dissociation cellulaire, l'ARN ambiant et les doublests peuvent créer des artefacts systématiques avant le début du séquençage.
- Les types de cellules sont déduits de plusieurs marqueurs, du contexte expérimental et de la validation indépendante plutôt que d'une étiquette de groupe.
Frontière actuelle de la recherche
La frontière combine les transcriptomes avec l'accessibilité à la chromatine, les protéines de surface, les codes à barres de lignage, les perturbations et les coordonnées spatiales dans les mêmes cellules ou les cellules correspondantes. Les méthodes de trajectoire et de vélocité de l'ARN estiment la direction dynamique à partir de données instantanées sous des hypothèses sur la cinétique et l'échantillonnage; elles n'observent pas directement une lignée. Les grands atlas exigent des modèles hiérarchiques qui préservent la variation et l'incertitude des donneurs. L'analyse de la protection de la vie privée est importante parce que les variantes génétiques exprimées peuvent identifier les participants. Les défis restants comprennent l'étalonnage absolu des molécules, la récupération des cellules rares, l'alignement de l'ontologie par étude croisée et les modèles mécanistes qui distinguent une transition réglementaire des changements corrélés dans le cycle cellulaire, le stress ou le traitement des tissus.
Pourquoi ça compte
La technologie cartographie le développement, l'immunité, le cancer et l'organisation tissulaire à la résolution cellulaire. Il soutient les atlas de maladies, la découverte de cibles et les expériences qui relient les perturbations aux changements de l'état cellulaire.
Limites et questions ouvertes
L'abondance de l'ARN n'est qu'une couche de l'état cellulaire et ne mesure pas directement l'activité protéique, la position spatiale ou l'historique de la lignée. Le coût, le biais d'échantillonnage, les effets des lots et la manipulation éthique de l'information génomique liée aux donneurs limitent la conception et l'interprétation des études.
Explore through connected concepts
This article is indexed with 20 technical tags. Select a tag to explore the Wiki by concept.
You may also explore
Recommended from the technical tags shared with this article.
Transcriptomique spatiale
Méthodes qui mesurent l'expression génétique tout en préservant les emplacements et les voisinages des cellules dans les tissus.
Read article →